
NOVAZYM — NTHL1 / Księga genów ONKOprofil
Baza wiedzy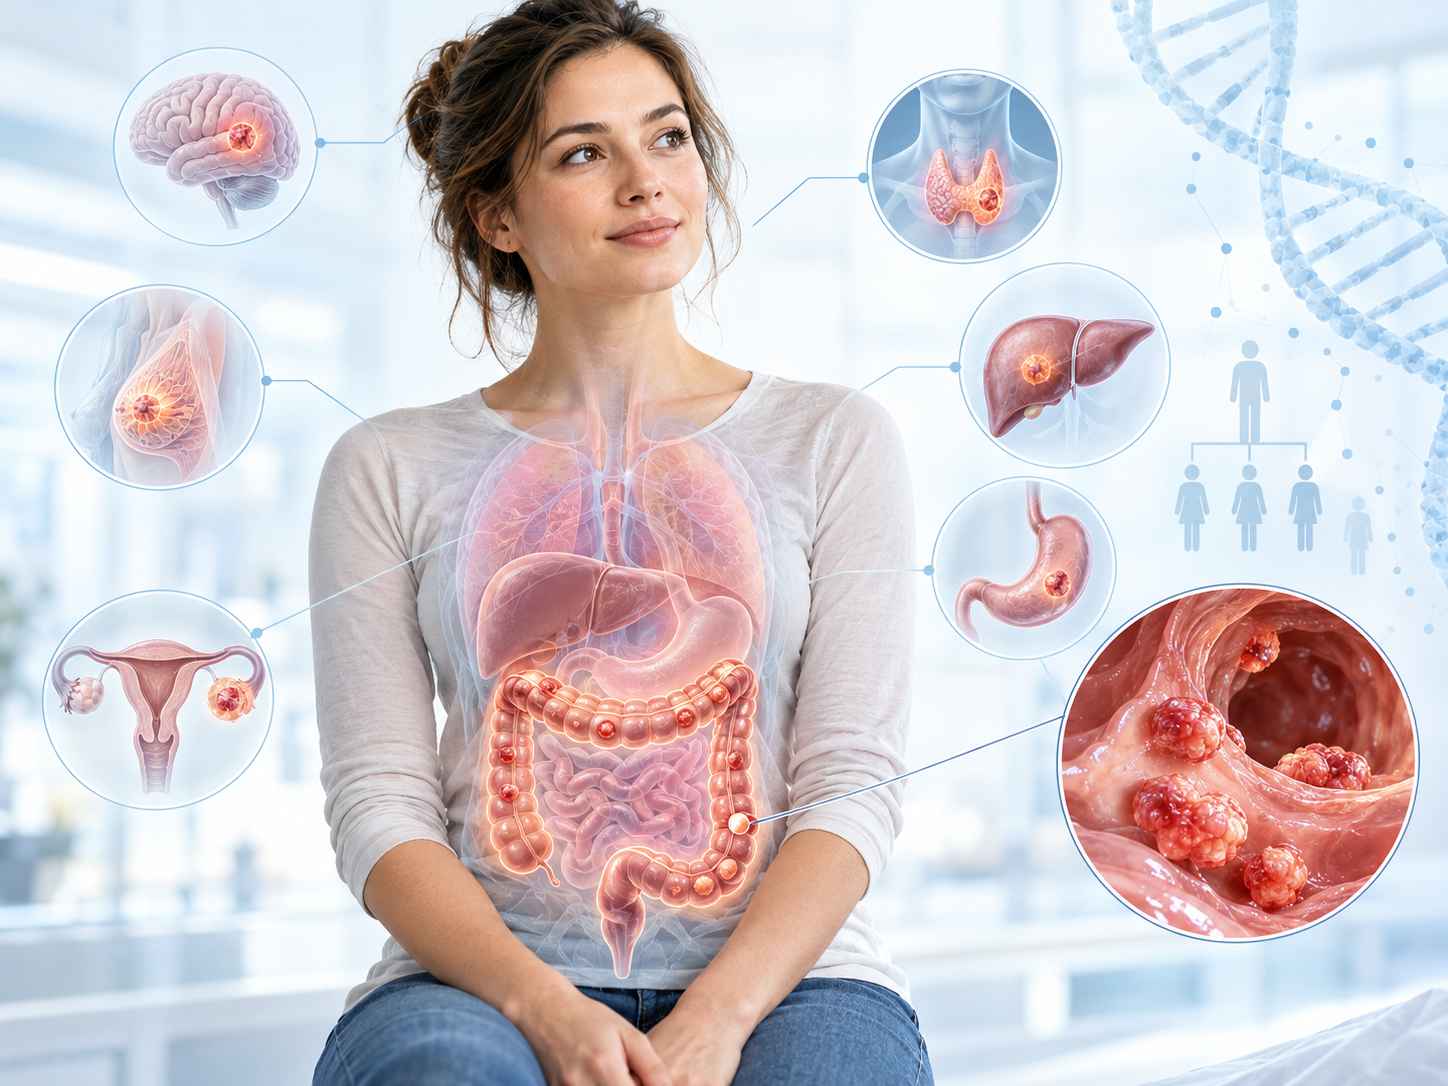
NTHL1 — zespół predyspozycji nowotworowej, polipowatość i ryzyko wielu nowotworów
NTHL1 jest genem naprawy DNA. Bialleliczne warianty patogenne — dotyczące obu kopii genu — powodują autosomalnie recesywny zespół predyspozycji nowotworowej obejmujący polipowatość i raka jelita grubego, a także zwiększone ryzyko raka piersi i innych nowotworów.
Informacje redakcyjne i podstawa merytoryczna
NTHL1 — najważniejsze informacje w 30 sekund
Najważniejszy jest układ bialleliczny. Zespół NTHL1 powstaje, gdy patogenne warianty dotyczą obu kopii genu. Pojedynczy wariant NTHL1 nie jest równoznaczny z tym zespołem.
Najważniejsze zdanie dla pacjenta
Bialleliczny NTHL1 nie oznacza, że nowotwór już istnieje. Oznacza dziedziczną predyspozycję, w której odpowiednio dobrany nadzór może umożliwić wcześniejsze wykrywanie zmian.
Co robi gen NTHL1?
NTHL1 koduje glikozylazę DNA działającą w szlaku base excision repair (BER). Białko rozpoznaje i usuwa określone uszkodzone zasady DNA, zwłaszcza powstające w wyniku stresu oksydacyjnego.
Gdy obie kopie genu nie działają prawidłowo, komórki mogą stopniowo gromadzić mutacje somatyczne. Z czasem zwiększa to prawdopodobieństwo powstawania nowotworów w różnych tkankach.
Naprawa DNA
NTHL1 usuwa uszkodzone pirymidyny i inicjuje naprawę przez wycinanie zasad.
BER
Base excision repair jest jednym z podstawowych mechanizmów naprawy niewielkich uszkodzeń chemicznych DNA.
Akumulacja mutacji
Przy utracie obu kopii genu mutacje mogą gromadzić się w charakterystycznym wzorcu molekularnym.
NTHL1 tumor syndrome — więcej niż polipowatość jelita
ClinGen klasyfikuje relację NTHL1 z autosomalnie recesywnym NTHL1-deficiency tumor predisposition syndrome jako Definitive. GeneReviews opisuje zespół jako predyspozycję obejmującą polipowatość i raka jelita grubego, raka piersi oraz inne nowotwory.
Jelito grube
Polipy mogą być gruczolakowe, hiperplastyczne lub siedzące ząbkowane. Liczba zmian jest bardzo zmienna.
Pierś
Rak piersi należy do najlepiej opisanych nowotworów pozajelitowych u kobiet z biallelicznym NTHL1.
Endometrium
Rak endometrium jest powtarzalnie raportowany jako część szerszego fenotypu zespołu.
Dwunastnica
Opisywano również polipowatość dwunastnicy, dlatego w nadzorze uwzględnia się górny odcinek przewodu pokarmowego.
Jeden wariant NTHL1 i dwa warianty NTHL1 oznaczają co innego
Dwa warianty P/LP — bialleliczny NTHL1
Jeżeli patogenne warianty obejmują obie kopie genu i znajdują się in trans, mogą stanowić molekularną podstawę NTHL1 tumor syndrome.
Jeden wariant P/LP — heterozygota
Pojedynczy wariant NTHL1 nie jest równoznaczny z zespołem. Aktualny GeneReviews nie wskazuje na zwiększone ryzyko raka jelita grubego u heterozygot; niewielki wzrost ryzyka raka piersi pozostaje obszarem dalszych badań.
Jakie nowotwory są związane z biallelicznym NTHL1?
Najlepiej udokumentowane są polipowatość i rak jelita grubego oraz zwiększone ryzyko raka piersi. Opisywano także raka endometrium i inne nowotwory. Ze względu na rzadkość zespołu dokładne ryzyka dla wielu lokalizacji nadal pozostają niepewne.
Rak jelita grubego
Ryzyko jest wysokie, szczególnie bez odpowiednio wczesnego nadzoru. CRC może wystąpić również przy mniej nasilonej polipowatości.
Rak piersi
GeneReviews traktuje raka piersi jako jeden z głównych elementów zespołu i proponuje dedykowany nadzór u kobiet.
Rak endometrium
Powtarzalnie raportowany; w części ośrodków rozważa się nadzór ginekologiczny od około 40. roku życia.
Inne nowotwory
Opisywano m.in. nowotwory pęcherza, oponiaki, wybrane guzy mózgu, nowotwory skóry, głowy i szyi oraz hematologiczne.
Jak dziedziczony jest zespół NTHL1?
NTHL1 tumor syndrome jest dziedziczony autosomalnie recesywnie. Osoba z zespołem najczęściej odziedziczyła po jednym patogennym wariancie od każdego z rodziców.
Co oznacza P, LP albo VUS w NTHL1?
Wariant patogenny. Dla zespołu NTHL1 kluczowe jest ustalenie statusu drugiej kopii genu.
Wariant prawdopodobnie patogenny. W odpowiednim układzie biallelicznym może współtworzyć molekularne rozpoznanie zespołu.
Wariant o niepewnym znaczeniu. VUS nie powinien samodzielnie stanowić podstawy do rozpoznania, operacji profilaktycznej ani badań kaskadowych zdrowych krewnych.
Cecha szczególna NTHL1: sygnatura mutacyjna SBS30
Nowotwory powstające w warunkach utraty funkcji obu kopii NTHL1 mogą wykazywać charakterystyczny wzorzec mutacji somatycznych określany jako COSMIC Signature SBS30.
Co to jest?
Statystyczny wzorzec rodzajów mutacji obecnych w DNA guza, mogący wskazywać na określony mechanizm uszkodzenia lub naprawy DNA.
Dlaczego jest ciekawy?
Może wspierać biologiczną interpretację defektu NTHL1 i łączyć wynik germinalny z obrazem molekularnym guza.
Czego nie zastępuje?
Sama sygnatura nowotworu nie zastępuje badania germinalnego ani konsultacji genetycznej.
Nadzór — aktualny stan wiedzy
GeneReviews zaktualizowany w 2025 r. podkreśla, że nie opublikowano jeszcze dedykowanych formalnych wytycznych praktyki klinicznej dla NTHL1 tumor syndrome. Poniższe propozycje są rekomendacjami eksperckimi autorów GeneReviews i wymagają indywidualizacji.
Co około 2 lata u osób z biallelicznym NTHL1; częściej zależnie od liczby polipów.
Co najmniej co 5 lat według propozycji GeneReviews.
Coroczne badanie MRI według GeneReviews.
Corocznie 40–50 lat, następnie co 2 lata do 75 lat według GeneReviews.
USG przezpochwowe i biopsję endometrium co 2 lata można rozważać zależnie od lokalnych zaleceń.
Obrazowanie w przypadku objawów sugerujących oponiaka; nie jako uniwersalny rutynowy program.
Co z osobą mającą tylko jeden wariant NTHL1?
Aktualny GeneReviews podaje, że nie ma dowodów na zwiększone ryzyko raka jelita grubego u heterozygot NTHL1. Opisywano niewielkie zwiększenie ryzyka raka piersi, ale nie ma obecnie specyficznych zaleceń przesiewowych dla wszystkich heterozygot wyłącznie z powodu pojedynczego wariantu.
NTHL1 w badaniu ONKOprofil Novazym
NTHL1 znajduje się w panelu ONKOprofil obejmującym 108 genów dziedzicznej predyspozycji nowotworowej. Podejście panelowe jest szczególnie uzasadnione w polipowatości, ponieważ podobny fenotyp może wynikać z APC, MUTYH, NTHL1, POLE, POLD1, MSH3 i innych genów.
108 genów
Jedna analiza umożliwia równoległe różnicowanie wielu dziedzicznych zespołów nowotworowych.
Bialleliczność ma znaczenie
W NTHL1 trzeba ocenić obie kopie genu i fazę wariantów, jeśli wykryto dwie zmiany.
Fenotyp wielonarządowy
Interpretacja obejmuje nie tylko jelito grube, ale też historię raka piersi, endometrium i innych nowotworów.
Najczęstsze pytania o NTHL1
Czy jeden patogenny wariant NTHL1 oznacza zespół NTHL1?
Nie. Ugruntowany związek z zespołem predyspozycji nowotworowej dotyczy przede wszystkim biallelicznych wariantów P/LP.
Czy NTHL1 to tylko gen polipowatości jelita grubego?
Nie. Zespół NTHL1 jest wielonarządowy. Oprócz polipowatości i CRC dobrze udokumentowano związek z rakiem piersi, a opisywano również raka endometrium i inne nowotwory.
Czy NTHL1 może przypominać MUTYH?
Tak. Oba geny należą do szlaku BER i oba mogą powodować recesywną polipowatość, ale NTHL1 ma bardziej wyraźny fenotyp wielonarządowy.
Czy VUS w NTHL1 jest podstawą do rozszerzonego nadzoru?
Nie samodzielnie. VUS nie powinien być traktowany jak wariant P/LP.
Czy heterozygota NTHL1 wymaga nadzoru jak w zespole NTHL1?
Nie z powodu samego pojedynczego wariantu. Aktualne dane nie wskazują na zwiększone ryzyko CRC u heterozygot.
Słownik terminów używanych w artykule i raporcie
Gen kodujący glikozylazę DNA uczestniczącą w naprawie przez wycinanie zasad.
Autosomalnie recesywny zespół predyspozycji nowotworowej związany z bialleliczną utratą funkcji NTHL1.
Base Excision Repair — mechanizm naprawy uszkodzonych zasad DNA.
Dotyczący obu kopii genu.
Osoba z wariantem obecnym w jednej z dwóch kopii genu.
Dwa warianty znajdują się na dwóch różnych kopiach genu.
Dwa warianty znajdują się na tej samej kopii genu.
Sygnatura mutacyjna charakterystyczna dla defektu biallelicznego NTHL1.
Colorectal cancer — rak jelita grubego.
Gastroduodenoskopia — endoskopia górnego odcinka przewodu pokarmowego.
Pathogenic / likely pathogenic.
Variant of Uncertain Significance — wariant o niepewnym znaczeniu klinicznym.
Prawdopodobieństwo ujawnienia się fenotypu u osoby z genotypem predysponującym.
Ukierunkowane badanie krewnych po identyfikacji rodzinnego wariantu lub wariantów P/LP.
NTHL1 pokazuje, że podobna polipowatość może mieć zupełnie inne konsekwencje genetyczne
Bialleliczny wynik NTHL1 może wpływać nie tylko na nadzór jelita grubego, ale także na ocenę innych narządów i strategię badań rodzinnych.
Historia aktualizacji
02.10.2026 — pierwsza publikacja artykułu NTHL1 w serii „Księga genów ONKOprofil”. Uwzględniono klasyfikację ClinGen „Definitive” oraz GeneReviews z aktualizacją z 20.03.2025.
Źródła i piśmiennictwo
- ClinGen Hereditary Cancer GCEP. NTHL1 — NTHL1-deficiency tumor predisposition syndrome: Definitive, autosomal recessive. ClinGen.
- De Voer RM, Nielsen M, Gao W, Kuiper RP, Hoogerbrugge N. NTHL1 Tumor Syndrome. GeneReviews®. Updated 20.03.2025. NCBI Bookshelf.
- Weren RDA i wsp. A germline homozygous mutation in the base-excision repair gene NTHL1 causes adenomatous polyposis and colorectal cancer. Nat Genet. 2015;47:668–671. PMID: 25938944.
- Grolleman JE i wsp. Mutational signature analysis reveals NTHL1 deficiency to cause a multi-tumor phenotype. Cancer Cell. 2019. PMID: 30753826.
- ClinGen. NTHL1 gene curation summary. Gene curation.
Ważne zastrzeżenie
Treść ma charakter edukacyjny i nie zastępuje konsultacji lekarskiej ani konsultacji z lekarzem genetykiem. Dla NTHL1 nie istnieje jeden powszechnie przyjęty, dedykowany międzynarodowy schemat nadzoru. Zakres i częstość badań powinny być indywidualizowane na podstawie genotypu, fenotypu, historii rodzinnej i aktualnych zaleceń. Wariant VUS nie powinien samodzielnie stanowić podstawy do decyzji profilaktycznych lub terapeutycznych.
Czy ten artykuł był dla Ciebie pomocny?
Twoja opinia pomaga nam rozwijać Bazę wiedzy Novazym i przygotowywać materiały odpowiadające na realne pytania pacjentów i specjalistów.